RESUMO
OBJETIVO: Há evidências crescentes do envolvimento do sistema límbico nas comorbidades psiquiátricas associadas á epilepsia do lobo temporal (ELT). Nosso objetivo foi descrever o panorama atual das alteraçoes neuropatológicas, neuroquímicas e eletrofisiológicas que podem contribuir para o desenvolvimento de sintomas psiquiátricos na ELT e explorar possíveis mecanismos neurobiológicos que podem levar ao aparecimento das desordens de humor nesse subgrupo de pacientes.
MÉTODOS: Achados clínicos, de modelos experimentais e neuropatológicos foram revistos, assim como características neuroquímicas do sistema límbico foram examinadas em conjunto para auxiliar nossa compreensao sobre a associaçao entre ELT e transtornos de humor.
CONCLUSOES: A ELT e os sintomas psiquiátricos coexistem numa frequência muito maior do que o acaso poderia sugerir. Alteraçoes e desregulaçao de redes anatômicas essenciais, além de mudanças plásticas aberrantes ou deficientes, podem predispor o cérebro de pacientes com ELT a transtornos de humor. Estudos experimentais e clínicos sobre o efeito das crises no comportamento e nos padroes eletrofisiológicos podem oferecer um modelo de como as crises límbicas aumentam a vulnerabilidade a sintomas psiquiátricos em pacientes com ELT.
Palavras-chave:
Epilepsia do lobo temporal; Depressao maior; Disforia interictal; Comorbidades psiquiátricas; Neuropatologia; Plasticidade sináptica; Modelos animais.
ABSTRACT
OBJECTIVE: There is accumulating evidence that the limbic system is pathologically involved in cases of psychiatric comorbidities in temporal lobe epilepsy (TLE) patients. Our objective was to develop a conceptual framework describing how neuropathological, neurochemical and electrophysiological aspects might contribute to the development of psychiatric symptoms in TLE and the putative neurobiological mechanisms that cause mood disorders in this patient subgroup.
METHODS: In this review, clinical, experimental and neuropathological findings, as well as neurochemical features of the limbic system were examined together to enhance our understanding of the association between TLE and psychiatric comorbidities. Finally, the value of animal models in epilepsy and mood disorders was discussed.
CONCLUSIONS: TLE and psychiatric symptoms coexist more frequently than chance would predict. Alterations and neurotransmission disturbance among critical anatomical networks, and impaired or aberrant plastic changes might predispose patients with TLE to mood disorders. Clinical and experimental studies of the effects of seizures on behavior and electrophysiological patterns may offer a model of how limbic seizures increase the vulnerability of TLE patients to precipitants of psychiatric symptoms.
Keywords:
Temporal Lobe Epilepsy; Major Depression; Interictal Dysphoria; Psychiatric Comorbidities; Neuropathology; Synaptic Plasticity; Animal Models.
PRIMEIRAS OBSERVAÇOES E ASPECTOS CLINICOS Há mais de 2.400 anos se observa a associaçao entre a epilepsia e a depressao. Conforme revisto por Kanner,1Hipócrates mencionou que "melancólicos geralmente se tornam epiléticos, e epiléticos, melancólicos: o que determina a preferência é a direçao que a doença toma; se está relacionada ao corpo, epilepsia, se à inteligência, melancolia". Estudos publicados durante a segunda metade do século XIX também reconheceram que pacientes com epilepsia normalmente apresentavam humor depressivo, prostraçao, misantropia e tendência suicida.2 Em geral, define-se a depressao pela presença de certos comportamentos e padroes de pensamento. Alguns dos principais sintomas incluem o humor deprimido, a reduçao do interesse ou prazer em todas as atividades, mudança de apetite, insônia ou hipersonia, agitaçao ou retardamento psicomotor, fadiga ou perda de energia, sentimento de inutilidade ou de culpa excessiva, capacidade reduzida de pensar ou se concentrar e frequente pensamento mórbido de morte e ideaçao suicida.3 Normalmente, há dificuldades de se reconhecer sintomas depressivos e o tratamento inadequado pode levar a uma qualidade de vida bastante comprometida.4
De acordo com números atuais, a prevalência da depressao em pacientes com crises recorrentes varia de 20% a 80%.5,6 A fenomenologia da depressao na epilepsia é assunto para debate. Os sintomas mais frequentes incluem sentimentos de anedonia, culpa e ideaçao suicida. Outros autores também relatam alto grau de ansiedade, neuroticismo, hostilidade, sentimentos de despersonalizaçao e raras manifestaçoes com mania e sintomas psicóticos relacionados à depressao.2 A manifestaçao de sintomas depressivos na epilepsia é normalmente mais branda do que na depressao maior,7,8mas os sintomas podem ocasionar a interrupçao significativa das atividades diárias dos pacientes, das relaçoes sociais e da qualidade de vida e requerem terapia farmacológica para remissao.5Sintomas depressivos na epilepsia podem ser classificados em três categorias: (I) transtorno depressivo maior, de acordo com os critérios diagnósticos do
Diagnostic and Statistical Manual, 4ª ed. (DSM-IV); (II) depressao atípica ou distimia; ou (III) transtorno similar à distimia com sintomas intermitentes que podem ser mais brandos do que aqueles da depressao maior.6De acordo com a relaçao temporal com as crises, os sintomas depressivos podem ser ictais, periictais ou interictais, sendo os últimos os mais frequentes.5
Até meados do século XX se acreditava que a depressao na epilepsia era, na maioria das vezes, do tipo "reativa",9-11 em que sintomas depressivos podem ser uma reaçao aos estresses da vida, incluindo o efeito de quaisquer doenças subjacentes. De fato, conforme enfatizado por Robertson
et al.,2 acontecimentos importantes como "(...) repetidos episódios angustiantes de perda de consciência levando à morbidade, à perda de autoestima e, geralmente, à vergonha. A dificuldade de se conseguir um emprego, a estigmatizaçao e a recorrente perda da dignidade enfrentadas pelo paciente epilético podem ser importantes fatores provocadores da depressao". No entanto, nas últimas duas décadas, estudos mostraram transformaçoes bioquímicas, neuropatológicas e neuropsicológicas mediando o desenvolvimento dos transtornos de humor,10 o que significa que é mais comum a depressao ser do tipo "endógena" na epilepsia.12,13 Conforme observado por Kanner
et al.,14a depressao na epilepsia é normalmente uma combinaçao de processos intrínsecos e extrínsecos que agem sinergicamente.
No fim da década de 1970 Rodin
et al.15relataram que pacientes com epilepsia do lobo temporal (ELT) mostraram escores de depressao mais altos do que pacientes com outros tipos de epilepsia.15 Alguns anos depois, um estudo similar sugeriu que pacientes com crises parciais complexas secundariamente generalizadas tiveram escores piores quando comparados àqueles com crises convulsivas primariamente generalizadas.16 Em relaçao ao tipo de crise, outros estudos mostraram que a depressao é mais frequente em pacientes com crises nao epiléticas do que em pacientes com crises epiléticas.17Em pacientes pediátricos, a depressao também é mais frequente em casos com crises parciais complexas focais do que em pacientes com crises primariamente generalizadas.18Embora a frequência da crise ou a intratabilidade19 possa nao estar relacionada à gravidade da depressao, sabe-se que o tipo de crise,8,18a duraçao da epilepsia e as drogas antiepiléticas8estao relacionados a diferentes níveis de sintomatologia depressiva. Por essa mesma razao, em descoberta recente, observamos que a presença de crises secundariamente generalizadas é mais frequente em pacientes adultos com ELT mesial com comorbidades psiquiátricas do que em pacientes adultos com ELT mesial sem sintomas psiquiátricos.20Na verdade, pacientes com ELT medial parecem particularmente propensos à depressao comórbida.21
Características atípicas podem afetar 20%22a 70%23 dos pacientes com sintomas depressivos. Em 1923 Kraepelin descreveu um distúrbio afetivo pleomórfico em epilepsia, designada por Blumer
et al.24como "transtorno disfórico interictal", caracterizado por sintomas depressivos lábeis (humor depressivo, falta de energia, dor, insônia), sintomas afetivos lábeis (medo, ansiedade) e pela presença de irritabilidade e rompantes de comportamento agressivo/eufórico como sintomas principais. A prevalência de disforia interictal em ELT é de cerca de 17%.25 A disforia é considerada uma entidade psicopatológica com relaçao mais próxima ao transtorno bipolar do que transtornos de humor unipolares. De fato, uma das figuras históricas mais famosas que apresentou seis dos sete sintomas cardinais do transtorno disfórico interictal foi Vincent van Gogh,26que também mostrou sinais de personalidade interictal.27 Sintomas disfóricos também podem ocorrer em pacientes com doenças crônicas além da ELT - como enxaqueca e diferentes epilepsias focais25,28-, bem como disforia pré-menstrual.29 Apesar da alta frequência da disforia interictal em casos de epilepsia, o transtorno bipolar clássico (tipo I) é raro,8variando até 1,4%.30Sintomas bipolares tendem a ser mais brandos em pacientes com epilepsia do que em pacientes bipolares puros, que geralmente apresentam distúrbios de humor flutuantes, ciclo rápido de episódios de humor e alucinaçoes mais frequentes.31
Além dos distúrbios de humor, os transtornos de personalidade além do tipo interictal mais comum27sao frequentes em pacientes com epilepsia. Dentre os pacientes com ELT com esclerose do hipocampo que passaram pelo nosso centro cirúrgico de epilepsia, 41,4% apresentaram ao menos um diagnóstico do Eixo I, de acordo com os critérios de DSM-IV.32 A maioria apresentou depressao (19,4%), 10,7% psicose, 5,9% transtorno disfórico interictal e 5,4% transtornos de ansiedade. Transtornos de personalidade (Eixo II) ocorreram em 12,4% dos pacientes e, em alguns casos, se sobrepuseram ao diagnóstico do Eixo I. Os traços mais frequentes eram trans torno de personalidade epilética, borderline, histrônica, antissocial, narcisística, esquizoide e passivo-agressiva.32A predominância dos transtornos de personalidade dos grupos A (paranoide, esquizotipal e esquizoide) e B (
borderline, histriônico, antissocial, narcisística) do DSM-IV pode indicar a presença de crises nao epilépticas.33 Outros autores também relataram alta incidência de comportamento infantil dependente31 e déficit de cogniçao social.34Considerando o tipo de epilepsia, os pacientes com epilepsia mioclônica juvenil sao mais impulsivos do que os controles nao epiléticos35e os pacientes adultos com crises epiléticas apresentam índices elevados de traços esquizoide, antissocial, histrônico, de evitaçao, dependente, passivo-agressivo e depressivo em comparaçao aos controles.36Ainda, uma proporçao maior de pacientes com crises epiléticas e transtornos de personalidade se encaixa dentro do Grupo C, se comparada a pacientes com crises nao epiléticas.33É interessante que os traços esquizoide, obsessivo-compulsivo e de evitaçao correlacionam-se à duraçao da epilepsia, mas nao à ansiedade ou à presença da depressao.36Os traços de despersonalizaçao ou desrealizaçao sao mais frequentes em pacientes com crises nao epiléticas do que nos que manifestam crises epiléticas.37Diversos dados sugerem que a epilepsia nao é um mecanismo fisiopatológico primário para o desenvolvimento de sintomas dissociativos38,39e que a presença da ansiedade e depressao é um fator importante.40 Por outro lado, vários dados mostrados desde a época de Hughlings Jackson no fim do século XIX evidenciaram semelhanças entre os chamados estados oníricos ou fenômenos experiênciais41e os comportamentos sugestivos de despersonalizaçao.42
O suicídio é mais comum em pessoas com epilepsia do que na populaçao em geral e a taxa de mortalidade é mais alta naqueles com ELT e que passaram por tratamento cirúrgico.43Os fatores de risco para o suicídio incluem a presença de transtornos de humor (depressao e transtorno bipolar) e outros transtornos psiquiátricos (por exemplo, psicose do tipo esquizofrênica), transtornos de personalidade (especialmente transtornos de personalidade
borderline), dependência de drogas, comportamento autodestrutivo, tentativas anteriores de suicídio, doenças crônicas, estigmatizaçao da epilepsia, impulsos peri-interictais de suicídio e tratamentos farmacológicos.44Em um amplo estudo com mais de 10 mil pacientes com epilepsia, cinco suicídios foram registrados durante um período de 12 anos e todos ocorreram em pacientes com longas crises parciais complexas e com transtornos disfóricos logo depois de se alcançar o controle total das crises.45 Na terapia eletroconvulsiva (TEC), as crises controladas podem ser evocadas pelo estímulo bifrontotemporal acima do limiar para uma crise tônico-clônica generalizada. Ademais, a maioria dos pacientes com depressao endógena que faz TEC se recupera por completo ou melhora consideravelmente.46Poderiam as crises crônicas também ter um efeito de proteçao em casos de depressao endógena comórbida, semelhantes ao que se veem na normalizaçao forçada? As primeiras observaçoes de Landolt incluíram transtornos disfóricos na normalizaçao do eletroencefalograma47e a emergência ou a piora da psicopatologia por causa da supressao da atividade de crise foi amplamente relatada.45Conforme resumido por Blumer
et al.,45 quando se diminuem ou se controlam as crises, os sintomas disfóricos, o humor depressivo e a psicose tendem a ser exacerbados, mas a natureza precisa dos mecanismos de supressao das crises ainda nao é compreendida por completo.
A comorbidade nao implica necessariamente em causalidade. Como levantado por Gabb
et al.,48 "(...) a epilepsia causa depressao, mas será que a depressao provoca a epilepsia?" Apoiando essa ideia, há um histórico de depressao precedendo o início da epilepsia, que é até seis vezes mais frequente em pacientes do que em controles.49,50Tais casos se encaixariam no tipo de depressao endógena e sugerem a possibilidade de mecanismos patogênicos comuns operantes em ambos os transtornos.14Possíveis mecanismos neuropatológicos, neuroquímicos e eletrofisiológicos serao explorados nas próximas seçoes.
ASPECTOS NEUROPATOLOGICOS Em uma série de 100 pacientes com lesoes no lobo temporal (tumores, atrofia ou criptogênicas), 95 apresentaram manifestaçoes psiquiátricas paroxísticas, tais como alucinaçoes, ilusoes perceptuais, distúrbios de emoçao ou humor, transtornos de personalidade (na maioria traços esquizoides) e automatismos.11 Os transtornos de humor predominantes foram depressao e ansiedade, tendo o último características disfóricas. Na verdade, a presença de esclerose temporal mesial é considerada um fator de predisposiçao para o desenvolvimento de transtornos de humor em epilepsia focal.21 Embora o envolvimento do lobo temporal pareça inequívoco na manifestaçao da depressao,51estruturas paralímbicas, tais como o córtex temporal e pré-frontal, também estao prejudicadas.52,53 O hipometabolismo focal no córtex orbitofrontal ipsilateral é normalmente encontrado em pacientes com ELT e depressao, quando comparado a pacientes com ELT, sem depressao; após a cirurgia de epilepsia, os pacientes que desenvolveram depressao apenas no pós-operatório também mostram hipometabolismo na regiao orbitofrontal ipsilateral.52 É interessante ressaltar que Rajkowska
et al54. demonstraram anteriormente uma diminuiçao significativa da espessura cortical, dos tamanhos neuronais e das densidades neuronal e glial dentro do córtex orbitofrontal de pacientes deprimidos puros.
A neurotransmissao monoaminérgica está classicamente relacionada à depressao maior, na maioria das vezes, por causa do mecanismo de açao de drogas antidepressivas que aumenta esses neurotransmissores na sinapse.55Os estudos de aquisiçao de imagem por tomografia por emissao de pósitrons (PET) mostraram ligaçao reduzida do receptor de serotonina (5-HT) 1 A no córtex frontal, temporal e límbico56e na rafe57 em pacientes depressivos quando comparados aos controles. Um déficit na densidade dos receptores serotonérgicos pós-sinápticos também foi identificado no hipocampo e na amídala de pacientes que cometeram suicídio.58Além disso, a transmissao comprometida de serotonina, que consiste de uma densidade excessiva de autorreceptores somatodentríticos serotonérgicos 5-HT
1A na rafe dorsal, foi encontrada em vítimas de suicídio com depressao maior.59 Alteraçoes semelhantes de 5-HT foram encontradas em pacientes com ELT. Um estudo com PET usando um antagonista do receptor 5-HT
1A mostrou uma afinidade reduzida nas estruturas temporais mesiais ipsilaterais ao foco da crise em pacientes com ELT com ou sem atrofia do hipocampo.60 A reduçao na ligaçao de 5-HT
1A também foi encontrada no núcleo da rafe e nas regioes talâmicas ipsilaterais.60 Outro estudo que investiga pacientes com ELT encontrou afinidade de 5-HT
1A no hipocampo epileptogênico, na amídala, no giro do cíngulo anterior e no neocórtex temporal lateral, ipsilateral ao foco da crise, bem como no hipocampo contralateral.61Estudos conduzidos em pacientes com ELT e depressao comórbida também indicam anormalidades na neurotransmissao serotonérgica. A ligaçao do receptor 5-HT
1A em pacientes com ELT com depressao maior mostra a diminuiçao do sinal quando comparada a pacientes com ELT sem depressao, independentemente do lado da lesao e do grau da esclerose do hipocampo.62Outro estudo com PET encontrou uma correlaçao inversa entre a severidade dos sintomas depressivos e a afinidade da ligaçao de 5-HT
1A no hipocampo ipsilateral e uma correlaçao positiva entre a gravidade de sintomas depressivos e a magnitude das anormalidades do hipocampo.63
As regioes cerebrais envolvidas tanto em ELT quanto na depressao incluem os lobos temporais com o hipocampo, a amídala, o córtex entorrinal e temporal, os lobos frontais, as estruturas subcorticais, tais como os gânglios da base e o tálamo, e as vias de conexao.64Dados neuropatológicos sobre ELT e depressao comórbida sao escassos. Dados recentes sugerem que há uma base estrutural para sintomas psiquiátricos em pacientes com ELT. Há indícios de
up-regulation da subunidade NR1 do receptor N-
Methyl-Daspartate (NMDA) na camada molecular do giro denteado em pacientes com ELT nao medicados com humor depressivo se comparados a pacientes com ELT sem comorbidades psiquiátricas.65 Além disso, em nossa série de hipocampos de pacientes com ELT mesial com depressao, encontramos a densidade neuronal CA4 tao alta quanto em controles nao epiléticos e um aumento de brotamento de fibras musgosas em quando comparados a pacientes com ELT mesial sem histórico psiquiátrico.20Embora o tratamento antidepressivo nao cause brotamento de fibras musgosas, a administraçao crônica de fluoxetina causa mudanças expressivas na modulaçao serotonérgica da transmissao sináptica de fibras musgosas em ratos.66 A serotonina é capaz de potencializar a transmissao sináptica de fibras musgosas e a fluoxetina reduz a potenciaçao sináptica induzida por concentraçoes maiores de serotonina; entretanto, baixas concentraçoes de serotonina podem aumentar a potenciaçao sináptica, o que representa a estabilizaçao da modulaçao serotonérgica.67 Na ELT mesial com depressao, o aumento do brotamento de fibras musgosas pode agir como uma proteçao contra sintomas depressivos ou, de modo inverso, o maior brotamento poderia representar uma resposta compensatória insuficiente ao estresse crônico ou subsequente provocado por episódios depressivos.20 Mais estudos fisiológicos celulares em modelos animais seriam importantes para esclarecer o envolvimento do giro denteado e das fibras musgosas em transtornos psiquiátricos, uma vez que o significado clínico de brotamento ainda deve ser elucidado.67
Nas últimas duas décadas, alguns estudos neuropatológicos foram feitos com amostras cerebrais
post-mortem de pacientes com depressao maior, especialmente nas regioes frontolímbicas. Alteraçoes morfológicas macroscopicamente evidentes, como as lesoes focais, nao estao presentes na depressao (conforme normalmente encontrado em ELT68), mas diferenças citomorfológicas entre sujeitos deprimidos e controles podem ser demonstradas ao nível microscópico.69 A densidade glial reduzida no transtorno depressivo é encontrada no córtex pré-frontal,54no córtex entorrinal e na amídala.70Na verdade, a reduçao glial da amídala parece patognomônica e, na maior parte das vezes, relacionada aos astrócitos71 ou oligodendrócitos.72 As regioes corticais onde a patologia neuronal foi detectada incluem o hipocampo e os córtex orbitofrontal, pré-frontal e cingulado, sem uma definiçao clara se há verdadeira perda celular subjacente à reduçao da densidade e do tamanho do célula.69Outros indícios de patologia neuronal compreendem reduçoes na forma precursora do fator neurotrófico derivado do cérebro BDNF) no hipocampo da amostra com depressao maior,73 embora o tratamento com antidepressivos possa aumentar a expressao da proteína do BDNF no hipocampo.74No córtex pré-frontal, a expressao reduzida da descarboxilase do ácido glutâmico é observada em pacientes sem medicamentos e com depressao maior, mas nao em pacientes medicados com antidepressivos.75Há uma depleçao semelhante do ácido gama-aminobutírico (GABA) avaliada por meio da coloraçao dos interneurônios pré-frontais para proteínas de ligaçao do cálcio,76 e possível diminuiçao da liberaçao local de serotonina em indivíduos portadores de depressao maior.59 Em concordância com aquelas descobertas, o uso de agonistas e antagonistas do GABA é capaz de modular sintomas de pressivos e a administraçao crônica de antidepressivos induz mudanças marcantes na funçao GABAérgica.77Além disso algumas drogas anticonvulsivantes e GABA-miméticas têm propriedades estabilizadoras do humor e antidepressivas.77,78 Pacientes com ELT mostram diminuiçao da expressao dos transportadores de glutamato no giro denteado,79bem como os pacientes com transtorno depressivo maior nas regioes frontais do cérebro, corpo estriado e hipocampo, o que leva ao aumento da neurotransmissao glutamatérgica.80,81 Hasler
et al.82mostraram que os níveis de glutamato/ glutamina e de GABA diminuíram nas regioes pré-frontais dorsomedial e ventromedial com depressao maior.82Estudos de aquisiçao de imagens também mostraram uma diminuiçao do glutamato no córtex cingulado anterior de adultos83e crianças84com depressao. Em adultos nao medicados com transtorno depressivo foi encontrada a diminuiçao dos níveis e da síntese de GABA nas regioes dorsomedial, pré-frontal dorsal-anterolateral, ventromedial e occipital.78,85Além disso, o tratamento com o antagonista de NMDA, a ketamina, mostrou melhora dos sintomas depressivos em pacientes com depressao maior e em pacientes com depressao maior resistente ao tratamento.86,87
Estudos de aquisiçao de imagens do transtorno bipolar mostraram o aumento de volume da amídala, do hipocampo e do lobo temporal. De fato, foi encontrado um aumento da amígdala em casos de transtorno bipolar comparados a sujeitos normais.88 Tal aumento de volume é controverso, uma vez que nenhuma alteraçao das densidades neuronal ou glial é vista nas amostras da amídala de pacientes com transtorno bipolar.71No hipocampo, a densidade neuronal nao piramidal diminui significativamente em CA2 de pacientes bipolares, se comparada à de sujeitos controle, sem nenhuma outra diferença nos neurônios piramidais e nao piramidais por todo o corno de Ammon entre quaisquer grupos.89No córtex entorrinal encontra-se uma diminuiçao da expressao do RNAm do transportador vesicular 1, mas nao no hipocampo ou no córtex temporal.90Outros estudos também relataram uma diminuiçao das densidades glial e neuronal no córtex pré-frontal das amostras bipolares, bem como o alargamento do nerópilo interneuronal da camada III.91No transtorno disfórico interictal, imagens por ressonância magnética e eletroencefalograma normais sao encontrados na maioria dos casos.28Com base no que se sabe sobre o transtorno bipolar e a ELT com comorbidades psiquiátricas, esperaria-se en contrar alteraçoes neuropatológicas subjacentes `a disforia interictal, no entanto nenhuma resposta a essa hipótese foi encontrada até agora.
EVIDENCIAS A PARTIR DE MODELOS ANIMAIS Um dos primeiros modelos de ELT descritos foi o modelo de
kindling elétrico, caracterizado pelo aumento controlado da susceptibilidade a crises e pela ausência ou extensao mínima do dano neuronal, bem como pela ausência de crises recorrentes espontâneas quando o número de crises
kindling é baixo.92,93 No entanto, crises motoras espontâneas podem aparecer após estimulaçao elétrica suficiente (
e.g. variando de 88 a 293 estímulos no
kindling da amídala).94,95A administraçao sistêmica96ou intracerebral97da pilocarpina ou do cainato em roedores leva a um padrao de crises límbicas repetitivas e ao
status epilepticus (SE), que pode durar por algumas horas.98 As alteraçoes neuropatológicas - tais como a perda neuronal - em algumas subáreas do hipocampo e a reorganizaçao de fibras musgosas na camada molecular da fáscia denteada sao observadas em ambos os modelos e sao semelhantes aos hipocampos dos pacientes com esclerose hipocampal.98
Um dos desafios associados com o entendimento dos mecanismos de depressao em pacientes epilépticos tem sido a falta de modelos animais validados nessa condiçao.99 Até agora, estudos que tentaram desenvolver modelos animais válidos de comorbidade entre epilepsia e depressao focaram-se nas alteraçoes de comportamento classicamente relacionadas à depressao em modelos animais de epilepsia. Conforme já mencionado, dois dos maiores sintomas de depressao sao desamparo e anedonia. Nos roedores, os equivalentes comportamentais a esses estados emocionais sao acessados por dois testes clássicos: o teste do nado forçado e o teste de preferência de paladar pela sacarina ou sacarose. O teste do nado forçado se baseia no comportamento adaptativo de roedores quando confrontados a situaçoes estressantes. Basicamente, os roedores exibem dois padroes de comportamento: de esquiva ativa e/ou exploraçao ou imobilidade, quando os movimentos estao limitados àqueles necessários para manter a cabeça acima da água. O aumento do tempo de imobilidade está relacionado ao grau de desamparo. O teste de preferência de paladar avalia o estado hedônico medindo a preferência natural por doces: quando têm acesso à água da pia e a uma soluçao doce, os ratos demonstram uma forte preferência pela última. No entanto, animais submetidos ao estresse experimental apresentam uma diminuiçao do consumo de soluçao doce, o que indica uma alteraçao dos mecanismos de recompensa.100
Diversos estudos mostraram que ratos submetidos ao SE induzido pelo lítio-pilocarpina, cainato ou
kindling elétrico ficaram imobilizados durante um tempo muito maior no teste de nado forçado e exibiram perda de preferência pela soluçao de sacarina quando comparados a animais nao epiléticos,101-105 o que indica que ratos submetidos às crises mostram um aumento do comportamento depressivo. Embora o tempo de imobilidade seja maior em ratos com pós-SE, a gravidade dos marcos comportamentais, endócrinos e bioquímicos da depressao parecem independentes da frequência da crise,105 de maneira semelhante ao que ocorre em humanos.19No entanto, há uma correlaçao positiva entre a gravidade da depressao e a hiperexcitabilidade hipocampal, o que sugere que os sintomas depressivos possam ser o resultado da disfunçao límbica como um todo.106
Todavia, outros estudos usando modelos farmacológicos de epilepsia foram incapazes de reproduzir esses dados. Estudos experimentais recentes mostraram que os ratos submetidos ao SE induzido pela pilocarpina, pelo lítio-pilocarpina, pela administraçao do cainato focal ou pelo
kindling mostraram uma diminuiçao do comportamento semelhante à depressao.107-110Os resultados do nosso laboratório indicam que ratos submetidos ao SE induzido pelo lítio-pilocarpina nao apresentam comportamento depressivo no teste do nado forçado e no paradigma do desamparo aprendido durante a fase silenciosa da epileptogênese (resultados nao publicados). Essas discrepâncias podem ser o resultado de diferenças no protocolo usado, principalmente quanto (1) à idade dos roedores no momento da induçao de SE; (2) ao tempo após SE e à frequência de crises espontâneas recorrentes; e (3) às espécies usadas.
Embora ainda haja controvérsias acerca da possibilidade de os modelos animais de epilepsia apresentarem alteraçoes comportamentais relacionadas aos sintomas depressivos, há indícios sobre mecanismos compartilhados. A ausência genética de epilepsia em ratos de Estrasburgo mostra comportamentos depressivos e ansiosos antes do início das crises, indicando que alteraçoes biológicas comuns podem ser subjacentes a ambas as condiçoes.111Ferrero
et al.112 mostraram que o tratamento crônico com fluoxetina eleva o limiar da crise e a liberaçao basal de glutamato. É interessante observar que quando ratos estao submetidos ao para digma do desamparo aprendido, nao há efeito da fluoxetina no limiar da crise ou na liberaçao de glutamato.112De fato, ratos criados para serem suscetíveis a fenótipos semelhantes à depressao apresentam maior mortalidade do que ratos nao depressivos após a induçao do SE pelo canaito.113Ainda, ratos que passaram mais tempo imóveis no teste do nado forçado mostraram
kindling hipocampal mais rápido e intenso.114 Evidências também mostram ligaçao entre o estresse com suscetibilidade à crise. Ratos tratados com suplementaçao de corticosterona sao mais sensíveis à eliptogênese no modelo de
kindling da amídala em ELT.115 Além disso, o modelo de epilepsia de ratos audiogênicos Wistar (WAR)116 apresenta hiperplasia da glândula adrenal associada ao aumento da capacidade de resposta pituitária e adrenal após a esti mulaçao do eixo hipotalâmico-pituiário-adrenal (HPA).117 Além da hiperatividade de HPA, WARs também apresentam depressao, taquicardia e maior tônus simpático118, bem como um padrao de ansiedade endógena revelado pela diminuiçao da exploraçao tanto nos braços abertos do labirinto em cruz elevado quanto no campo aberto.119 Assim, os WARs estao sendo explorados como uma cepa desenvolvida geneticamente com epilepsia e uma variedade de comorbidades neuropsiquiátricas.
SISTEMAS DE NEUROTRANSMISSORES ALTERADOS NOS TRANSTORNOS DE EPILEPSIA E HUMOR Algumas sugestoes experimentais acerca das alteraçoes neurobiológicas comuns entre epilepsia e depressao comórbida sao advindas do rato geneticamente propenso à epilepsia (GEPR). As cepas GRPR-3 e GEPR-9 têm predisposiçao a crises generalizadas induzidas por som e evidente aceleraçao do
kindling. Também apresentam comportamento depressivo manifestado pela diminuiçao do consumo de sacarose e pelo aumento do tempo de imobilidade no teste do nado forçado.120 Além disso, GEPR exibe alteraçoes endócrinas - tais como níveis séricos elevados de corticosterona, secreçao deficiente do hormônio de crescimento e hipotiroidismo121- de acordo com o que foi encontrado em pacientes depressivos, como concentraçoes elevadas de cortisol e corticotrofina circulantes.122 Ademais, as cepas GRPR-3 e GEPR-9 sao mar cadas pelos déficits de neurotransmissao de noradrenalina e 5-HT, resultado da arborizaçao comprometida de neurônios noradrenérgicos e serotonérgicos que surgem no lócus cerúleo e nos núcleos da rafe.123Igualmente, descobriu-se que substâncias que interferem na síntese ou liberaçao de noradrenalina ou 5-HT acentuam as crises121e um aumento na neurotransmissao noradrenérgica ou serotonérgica pode preveni-las.124-128
DISTURBIOS NO GLUTAMATO E GABA A falta de equilíbrio entre a excitaçao e a inibiçao na epilepsia já é conhecida há bastante tempo.64No entanto, apenas recentemente o envolvimento do GABA e do glutamato foi reconhecido nos transtornos depressivos.129Há relaçao evidente entre a neurotransmissao glutamatérgica e a monoa minérgica. Os neurônios glutamatérgicos projetam do córtex até os núcleos subcorticais monoaminérgicos, como o lócus cerúleo, os núcleos da rafe e a substância negra.129Também, as drogas que aumentam a noradrenalina e 5-HT geralmente diminui a resposta ao glutamato.130,131
Em uma revisao recente, Kanner propoe três linhas de evidência que apoiam o papel patogênico do glutamato e do GABA na depressao: (1) a disfunçao das proteínas do transportador de glutamato; (2) as concentraçoes anormais do glutamato cortical e do GABA; e (3) os efeitos antidepressivos dos antagonistas do receptor de glutamato.129Os transportadores de glutamato sao importantes para manter baixos níveis extracelulares excitatórios do glutamato e, consequentemente, regulam a concentraçao sináptica. Estudos experimentais mostraram expressao reduzida de transportadores do glutamato ou transportadores de aminoácidos excitatórios em modelos animais de depressao.132,133 Ainda, a diminuiçao da funçao dos transportadores de aminoácido está relacionada aos elevados níveis de glutamato extracelular, à morte neuronal e à epilepsia.134
O papel da neurotransmissao excitatória/inibitória em transtornos de humor é fortalecido pelos efeitos antidepressivos de alguns antagonistas do glutamato. Antagonistas de NMDA e de receptores metabotrópicos do glutamato (incluindo MK-801, cetamina, antagonista mGluR5 2-
methyl-6-(
phenylethynyl)-
pyridine [MPEP] e os antagonistas mGluR2/3 LY341495 e MGS0039) têm atividade antidepressiva no teste de nado forçado, no teste de suspensao pela cauda e nos modelos de desamparo aprendido.132,135
DESREGULAÇAO DO EIXO HIPOTALAMO-PITUITARIOADRENAL (HPA) A desregulaçao do sistema HPA é uma característica central dos transtornos depressivos. De maneira sucinta, a secreçao pelo hipotálamo do fator de liberaçao de corticotropina (CRF) estimula a síntese e a liberaçao de adrenocorticotro pina pela glândula pituitária. Como consequência, o último estimula o córtex adrenal a secretar glicocorticoides. Esses hormônios sao fundamentais para preparar o organismo no enfrentamento de um evento estressor importante, já que mobilizam energia armazenada, aumentam o tônus cardiovascular e suprimem o anabolismo. A desregulaçao do eixo HPA ocorre quando há falhas no
feedback negativo que controla o nível de glicocorticoide circulante.136Algumas estruturas cerebrais regulam essa atividade, incluindo o hipocampo, que tem uma influência inibitória nos neurônios CRF hipotalâmicos, enquanto que a amídala exerce controle excitatório.137Nos dados experimentais, descreve-se extensivamente o papel neurotóxico dos glicocorticoides aumentados. Altos níveis de glicocorticoides levam ao dano das sinapses,138,139 particularmente envolvendo neurônios piramidais de CA3, a reduçao do neurônio piramidal, da ramificaçao dendrítica e espinhos que fazem parte dos
inputs sinápticos glutamatérgicos,136 a diminuiçao dos níveis de BDNF e a interferência com as células granulares no giro denteado hipocampal de adultos.140 Todos esses efeitos resultam em mudanças estruturais no giro denteado, na camada de células piramidais do hipocampo, na amídala e no neocórtex temporal.70,140,141 Nos lobos frontais, a alta secreçao de corticosteroides já foi associada à diminuiçao do número de células gliais nas seçoes subgenual, cingulada e dorsolateral do córtex pré-frontal.54,142-146
As alteraçoes neuronais também estao associadas ao desenvolvimento dos transtornos de humor e ansiedade.147 Os pacientes com transtorno depressivo maior exibem alteraçoes relacionadas à hiperatividade de HPA, tal como a atrofia do hipocampo e dos lobos frontais, incluindo o giro cingulado e o córtex orbifrontal e dorsolateral demonstrados por múltiplos investigadores.148-150De fato, as consequências neuropatológicas atribuídas aos cortisol excessivo incluem: (1) a diminuiçao das densidades gliais e do tamanho neuronal no giro cingulado; (2) a diminuiçao dos tamanhos neuronais e das densidades neuronais nas camadas II, III e IV no córtex orbitofrontal rostral, o que resulta na diminuiçao da espes sura do córtex; (3) diminuiçao significativa das densidades gliais nas camadas V e VI do córtex associada à diminuiçao significativa dos tamanhos neuronais no córtex orbitofrontal caudal; e (4) a diminuiçao das densidades neuronal e glial e do tamanho em camadas corticais do córtex pré-frontal dorsolateral.54,142-146
Além disso, níveis aumentados de glicocorticoides podem estar envolvidos na interrupçao da transmissao serotonérgica rafe-hipocampo encontrada em pacientes depressivos. Propoe-se que um mecanismo envolvido na regulaçao da neurotransmissao de 5-HT da rafe envolve autorreceptores 5-HT
1A somatodentríticos.99 A ativaçao dos autorreceptores 5-HT
1A da rafe pela serotonina liberada localmente inibe a descarga de neurônios serotonérgicos e a liberaçao adicional de neurotransmissores.151Dados clínicos e experimentais sugerem que os glucocorticoides podem causar uma suprarregulaçao de 5-HT
1A na rafe, o que leva, portanto, à autoinibiçao de 5-HT.59,152Dessa maneira, em condiçoes de estresse crônico, como a depressao, ou após o SE, é possível que os níveis elevados de corticosteroides possam levar à neurotransmissao reduzida de 5-HT.99
Recentemente, o funcionamento anormal de HPA comparável àquele encontrado em pacientes depressivos foi demonstrado em seres humanos com ELT sem transtornos depressivos,149bem como em modelos animais de epilepsia.104Mais uma vez, usando o modelo lítio-pilocarpina, o grupo de Mazaratti mostrou um aumento dos níveis séricos de corticoide em ratos SE que está relacionado ao comportamento semelhante ao depressivo e ao déficit serotonérgico da rafe-hipocampo. Além disso, o tratamento local da rafe com o bloqueador do receptor glicocorticoide reverteu o tempo maior de imobilidade nos marcos de de pressao do teste do nado forçado e o déficit de serotonina na rafe-hipocampo.104Conforme citado anteriormente, o tratamento com corticosteroide pode acelerar o
kindling da amídala e esse processo é inibido pelos antagonistas do corticosteroide.111,153Esse mecanismo também pode estar envolvido na depressao associada à epilepsia: em pacientes com ELT com depressao simultânea, a afinidade de ligaçao dos receptores 5-HT
1A da rafe é aumentada e positivamente correlacionada à gravidade dos sintomas clínicos de depressao.154
A funçao exacerbada do HPA promovida pelo estresse crônico está relacionada à diminuiçao da expressao e ligaçao do RNAm de 5-HT
1A no hipocampo, um efeito evitado pelos antidepressivos tricíclicos.155 A ligaçao do receptor de 5HT
1A e a expressao de seu RNAm estao sob inibiçao tônica pela estimulaçao de receptores de glucocorticoide. Sendo assim, níveis elevados de corticosteroide poderiam estar relacionados à reduçao da ligaçao do receptor 5-HT
1A observado em pacientes com depressao.129
Além disso, maiores concentraçoes de corticosteroides estao associadas a níveis menores de BDNF. O BDNF relaciona-se à plasticidade e à sobrevivência dos neurônios adultos e da glia156e níveis reduzidos do BDNF podem contribuir para o dano do hipocampo. Essa deficiência é melhorada pelo tratamento com antidepressivos e se relaciona com a eficácia do tratamento. A administraçao de antidepressivos aumenta a expressao do BDNF em diversas estruturas cerebrais.74,157,158 Ainda, a administraçao do BDNF gera efeitos antidepressivos em ratos.141,159No entanto, pacientes com ELT apresentam uma expressao maior do BDNF que pode tanto agir como um fator de neuroproteçao quanto promover a sobrevivência das células ou contribuir para modificaçoes em circuitos neuronais relacionados à epileptogênese.160
A neuroinflamaçao do hipocampo é outro possível mecanismo patológico comum entre ELT e depressao. A sinalizaçao
Interleukin-1
beta (IL-1β) poderia estar por trás dessas alteraçoes.99Os estudos clínicos e experimentais têm considerado o aumento de IL-1β e a ativaçao de seu receptor como uma característica de ELT.161 Ainda, IL-1β pode induzir a ativaçao do eixo HPA e facilitar sintomas depressivos.162 De fato, durante duas semanas, a administraçao intra-hipocampal de um antagonista de IL-1β reduziu as características comportamentais, endócrinas e bioquímicas da depressao, mas nao teve efeito na frequência de crises espontâneas no modelo SE do lítio-pilocarpina.106
PLASTICIDADE SINAPTICA A plasticidade neural é uma característica fundamental no cérebro de mamíferos que pode sustentar mudanças na organizaçao e dinâmica funcional do tecido nervoso, o que permitiria comportamento adaptativo a demandas ecológicas diferentes.163 A experiência pode modificar a atividade cerebral incluindo a plasticidade nao adaptativa como resposta aos danos cerebrais. Uma série de estudos relacionou a plasticidade neural à fisiopatologia dos transtornos mentais como a epilepsia, os transtornos de humor e a esquizofrenia. As teorias atuais levantam a hipótese de que as alteraçoes neuroplásticas durante o desenvolvimento podem contribuir para as mudanças estruturais e funcionais em circuitos importantes, que podem ter efeitos duradouros no funcionamento do cérebro de adultos.164
Uma diminuiçao da plasticidade está relacionada ao aumento do limiar para adaptaçao165, o que torna o indivíduo mais vulnerável ao
input negativo.166Reduçao nas espinhas dendríticas e na densidade sináptica foram mostradas em estudos
post-mortem de pacientes deprimidos167e em modelos animais;168ainda, tais características podem ser recuperadas com tratamento antidepressivo.169 Além da reorganizaçao morfológica, mudanças na eficácia sináptica dependente de atividade (
i.e. plasticidade sináptica) também sao afetadas na depressao.170Esse tipo de plasticidade afeta a eficiência da neurotransmissao e pode regular o fluxo de informaçao e o comportamento.163Observa-se a reduçao da potenciaçao de longa duraçao (LTP) e o aumento da depressao de longa duraçao (LTD) de CA1 em modelos animais de depressao.171,172Para ilustrar a intensidade dessas modificaçoes plásticas causadas pelos eventos de estresse, Ryan
et al.173mostraram que o estresse agudo induzido por choque inescapável nas patas - usado para estudar o desamparo aprendido - inibiu LTP no hipocampo dorsal por pelo menos quatro semanas.
Ainda, antidepressivos, bem como a terapia eletroconvulsiva (TEC), modulam efetivamente a plasticidade sináptica no hipocampo e outras estruturas no cérebro.169,174-176 Por exemplo, o escitalopram reestabeleceu os níveis de LTP em CA1 e de monoaminas em ratos neonatos expostos à clomipramina.177 Além disso, a tianeptina, um acentuador da recaptaçao seletiva de serotonina, neutralizou os efeitos negativos do estresse agudo na plasticidade sináptica.178O lítio, uma droga amplamente no transtorno bipolar, relacionada à sobrevivência e à neurogênese, aumenta a induçao de LTP no giro denteado do hipocampo.179,180
A existência de um continuum entre a plasticidade e a patologia é uma hipótese atraente sustentada por alguns autores.181 A eficiência sináptica é constantemente regulada de acordo com um equilíbrio dinâmico, o que mantém a distribuiçao balanceada entre a excitaçao e a inibiçao. Em uma situaçao patológica, esse processo normal poderia estar desregulado, o que resultaria no aumento da excitaçao e na diminuiçao da inibiçao. Essa condiçao de desequilíbrio poderia levar a um foco epilético e à subsequente crise. Os mecanismos subjacentes a esses tipos de mudança seriam presumivelmente formas de plasticidade de longa duraçao resistentes à reversao e/ou LTD.181,182 Além disso, mudanças morfológicas independentes de LTP poderiam ser responsáveis pelo desenvolvimento da patologia.183 No entanto, a LTP está associado às mudanças morfológicas semelhantes àquelas vistas como consequência do
kindling.184Na verdade, LTP e
kindling compartilham mecanismos semelhantes, tais como a exigência da estimulaçao de alta-frequência, a transmissao glutamatérgica e um aumento do cálcio intracelular. Ademais, LTP e
kindling envolvem mudanças na expressao do gene, na síntese de proteínas, na morfologia e na atividade dos receptores de metabotrópicos de glutamato.181,182
É proposto que a crise ocasiona uma induçao ampla e indiscriminada da potenciaçao de longa duraçao, o que consome e, portanto, reduz a plasticidade geral do hipocampo disponível para o processamento de informaçao. De fato, crises repetidas reduzem a habilidade de induçao de LTP e prejudicam a aprendizagem espacial de animais.185 Quanto ao tempo, o valor do déficit observado em animais é semelhante ao prejuízo cognitivo transitório observado, seguindo a TEC em humanos em tratamento para transtornos afetivos.185 Além disso, os efeitos de TEC em humanos ou crises eletroconvulsivas em modelos animais em LTP podem ser bloqueados pelo antagonista NMDA, a ketamina.185Isso sugere que as crises "saturam" as sinapses com facilitaçao de longa duraçao que diminui a capacidade da plasticidade, incluindo LTP e memória. O
kindling também suprime LTP186 e SE induzido pelo lítio-pilocarpina promove uma drástica reduçao de LTP no hipocampo, que está relacionada a prejuízo na formaçao de memória aversiva.187 As crises neonatais em animais podem induzir a perda a longo prazo da LTP, prejudicar a aprendizagem espacial e alterar a expressao da proteína NMDA.188 Ainda, a LTP é bastante reduzida no hipocampo epileptogênico de humanos com ELT, mas LTP é razoavelmente normal no hipocampo, quando este nao é o foco primário de crise.189
A maioria dos trabalhos tem investigado mudanças quanto à plasticidade sináptica no hipocampo patológico. Estudos que investigam mudanças em um circuito mais amplo, que inclui o tálamo, o córtex pré-frontal e a amídala, por exemplo, sao de grande importância para compreender melhor a fisiopatologia da doença e a gênese da condiçao comórbida. Um estudo recente de Sloan e Bertram190mostra que ratos epiléticos apresentam uma reduçao significativa das respostas induzidas pelo tálamo no córtex pré-frontal, o que reduz a comunicaçao tálamo-córtex. É importante ressaltar que alguns estudos têm demonstrado que os efeitos da depressao no comprometimento da LTP e nos déficits cognitivos podem ser mediados através de profundas alteraçoes no fluxo da informaçao neural na via tálamo-córtex.191 Além disso, a disritmia talamocortical é encontrada em uma série de condiçoes patológicas, tais como dor neurogênica, zumbido, doença de Parkinson e depressao.192
CONCLUSOES Conforme resumido no Fluxograma, os resultados observados a partir de uma variedade de paradigmas clínicos e experimentais sugerem que a epilepsia e os transtornos de humor têm mecanismos em comum e também antagonistas. Observa-se um desarranjo citoarquitetural do neurópilo nessas condiçoes e tais mudanças sao indicativas de uma robusta disfunçao do circuito. Tanto os transtornos de humor quanto a epilepsia apresentam mudanças importantes na plasticidade sináptica do hipocampo. A mais evidente é a reduçao da habilidade da induçao de LTP, que se reflete nos déficits cognitivos mostrados em ambas as condiçoes, uma vez que LTP representa um mecanismo celular subjacente à memória e ao aprendizado. Definir se essas mudanças plásticas sao possíveis causas ou simplesmente uma consequência é ainda uma questao a ser debatida. Estudos conduzidos em modelos experimentais de ELT, tais como o
kindling da amídala, SE (policarpina e cainato), bem como pesquisas com cepas geneticamente desenvolvidas (GAERS, GEPRs, WARs), indicam que mudanças quanto à dinâmica do processamento de informaçao causadas por suscetibilidade genética e a experiência de crises repetidas podem provocar alteraçoes comportamentais relacionadas aos estados depressivos. No entanto, para compreender melhor essas complexas interaçoes, será necessário investigar possíveis mudanças quanto à plasticidade sináptica (eletrofisiologia, gene e expressao da proteína) em modelos de ELT e depressao comórbidas.
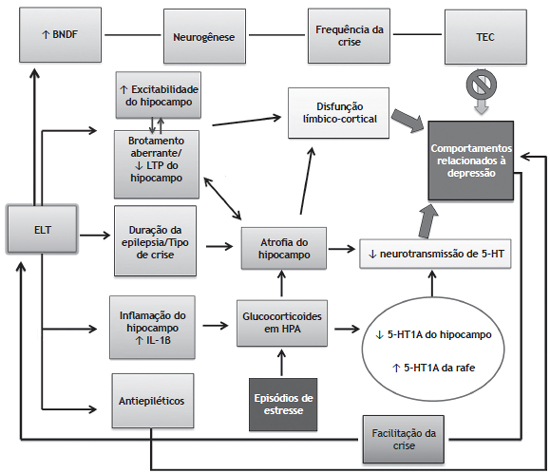
Fluxograma Alguns dos mecanismos cooperativos e antagonísticos subjacentes à associaçao próxima entre ELT e os sintomas depressivos. As características genéticas, tais como as presentes nas epilepsias familiares e nos transtornos de humor e as modeladas nas cepas geneticamente desenvolvidas, nao aparecem no esquema. Sao componentes óbvios da complexidade dessas comorbidades.
Apoio de Fundaçao de Amparo à Pesquisa do Estado de Sao Paulo (Fapesp), Cooperaçao Interinstitucional de Apoio a Pesquisas sobre o Cérebro (CInAPCe), Programa de Excelência Acadêmica/Coordenaçao de Aperfeiçoamento de Pessoal de Nível Superior (Proex-Capes), Conselho Nacional de Desenvolvimento Científico e Tecnológico (CNPq) e Fundaçao de Apoio ao Ensino, Pesquisa e Assistência (Faepa).
REFERENCIAS 1. Kanner AM. Depression in epilepsy: a neurobiologic perspective. Epilepsy Curr. 2005;5(1):21-7.
2. Robertson MM, Trimble MR. Depressive illness in patients with epilepsy: a review. Epilepsia. 1983;24(Suppl 2):S109-16.
3. Dhir A. Novel discoveries in understanding the complexities of epilepsy and major depression. Expert Opin Ther Targets. 2010;14(1):109-15.
4. Lima AF, Fleck MP. Quality of life, diagnosis, and treatment of patients with major depression: a prospective cohort study in primary care. Rev Bras Psiquiatr. 2011;33(3):245-51.
5. Kanner AM. Depression in epilepsy: prevalence, clinical semiology, pathogenic mechanisms, and treatment. Biol Psychiatry. 2003;54(3):388-98.
6. Miller JM, Kustra RP, Vuong A, Hammer AE, Messenheimer JA. Depressive symptoms in epilepsy: prevalence, impact, aetiology, biological correlates and effect of treatment with antiepileptic drugs. Drugs. 2008;68(11):1493-509.
7. Taylor DC. Mental state and temporal lobe epilepsy. A correlative account of 100 patients treated surgically. Epilepsia. 1972;13(6):727-65.
8. Robertson MM, Trimble MR, Townsend HR. Phenomenology of depression in epilepsy. Epilepsia. 1987;28(4):364-72.
9. Malamud N. Psychiatric disorder with intracranial tumors of limbic system. Arch Neurol. 1967;17(2):113-23.
10. Kanner AM. Mood disorder and epilepsy: a neurobiologic perspective of their relationship. Dialogues Clin Neurosci. 2008;10(1):39-45.
11. Mulder DW, Daly D. Psychiatric symptoms associated with lesions of temporal lobe. J Am Med Assoc. 20 1952;150(3):173-6.
12. Gaitatzis A, Trimble MR, Sander JW. The psychiatric comorbidity of epilepsy. Acta Neurol Scand. 2004;110(4):207-20.
13. Kanner AM. Depression in Epilepsy Is Much More Than a Reactive Process. Epilepsy Curr. 2003;3(6):202-3.
14. Kanner AM, Palac S. Depression in Epilepsy: A Common but Often Unrecognized Comorbid Malady. Epilepsy Behav. 2000;1(1):37-51.
15. Rodin EA, Katz M, Lennox K. Differences between patients with temporal lobe seizures and those with other forms of epileptic attacks. Epilepsia. 1976;17(3):313-20.
16. Dikmen S, Hermann BP, Wilensky AJ, Rainwater G. Validity of the Minnesota Multiphasic Personality Inventory (MMPI) to psychopathology in patients with epilepsy. J Nerv Ment Dis. 1983;171(2):114-22.
17. Asmussen SB, Kirlin KA, Gale SD, Chung SS. Differences in selfreported depressive symptoms between patients with epileptic and psychogenic nonepileptic seizures. Seizure. 2009;18(8):564-6.
18. Thome-Souza S, Kuczynski E, Assumpcao F, Jr. et al. Which factors may play a pivotal role on determining the type of psychiatric disorder in children and adolescents with epilepsy? Epilepsy Behav. 2004;5(6):988-94.
19. Attarian H, Vahle V, Carter J, Hykes E, Gilliam F. Relationship between depression and intractability of seizures. Epilepsy Behav. 2003;4(3):298-301.
20. Kandratavicius L, Hallak JE, Young LT, Assirati JA, Carlotti CG, Jr., Leite JP. Differential aberrant sprouting in temporal lobe epilepsy with psychiatric co-morbidities. Psychiatry Res. 2012;195(3):144-50.
21. Quiske A, Helmstaedter C, Lux S, Elger CE. Depression in patients with temporal lobe epilepsy is related to mesial temporal sclerosis. Epilepsy Res. 2000;39(2):121-5.
22. Mendez MF, Cummings JL, Benson DF. Depression in epilepsy. Significance and phenomenology. Arch Neurol. 1986;43(8):766-70.
23. Kanner AM, Kozak AM, Frey M. The Use of Sertraline in Patients with Epilepsy: Is It Safe? Epilepsy Behav. 2000;1(2):100-5.
24. Blumer D, Montouris G, Davies K. The interictal dysphoric disorder: recognition, pathogenesis, and treatment of the major psychiatric disorder of epilepsy. Epilepsy Behav. 2004;5(6):826-40.
25. Mula M, Jauch R, Cavanna A, et al. Clinical and psychopathological definition of the interictal dysphoric disorder of epilepsy. Epilepsia. 2008;49(4):650-6.
26. Blumer D. The illness of Vincent van Gogh. Am J Psychiatry. 2002;159(4):519-26.
27. Waxman SG, Geschwind N. The interictal behavior syndrome of temporal lobe epilepsy. Arch Gen Psychiatry. 1975;32(12):1580-6.
28. Mula M, Jauch R, Cavanna A et al. Interictal dysphoric disorder and periictal dysphoric symptoms in patients with epilepsy. Epilepsia. 2010;51(7):1139-45.
29. Blumer D, Herzog AG, Himmelhoch J, Salgueiro CA, Ling FW. To what extent do premenstrual and interictal dysphoric disorder overlap? Significance for therapy. J Affect Disord. 1998;48(2-3):215-25.
30. Mula M, Schmitz B, Jauch R et al. On the prevalence of bipolar disorder in epilepsy. Epilepsy Behav. 2008;13(4):658-61.
31. Kudo T, Ishida S, Kubota H, Yagi K. Manic episode in epilepsy and bipolar I disorder: a comparative analysis of 13 patients. Epilepsia. 2001;42(8):1036-42.
32. Guarnieri R, Walz R, Hallak JE, et al. Do psychiatric comorbidities predict postoperative seizure outcome in temporal lobe epilepsy surgery? Epilepsy Behav. 2009;14(3):529-34.
33. Harden CL, Jovine L, Burgut FT, Carey BT, Nikolov BG, Ferrando SJ. A comparison of personality disorder characteristics of patients with nonepileptic psychogenic pseudoseizures with those of patients with epilepsy. Epilepsy Behav. 2009;14(3):481-3.
34. Broicher SD, Kuchukhidze G, Grunwald T, Kramer G, Kurthen M, Jokeit H. "Tell me how do I feel" - Emotion recognition and theory of mind in symptomatic mesial temporal lobe epilepsy. Neuropsychologia. 2012;50(1):118-28.
35. Moschetta S, Fiore LA, Fuentes D, Gois J, Valente KD. Personality traits in patients with juvenile myoclonic epilepsy. Epilepsy Behav. 2011;21(4):473-7.
36. Swinkels WA, Duijsens IJ, Spinhoven P. Personality disorder traits in patients with epilepsy. Seizure. 2003;12(8):587-94.
37. Alper K, Devinsky O, Perrine K et al. Dissociation in epilepsy and conversion nonepileptic seizures. Epilepsia. 1997;38(9):991-7.
38. Devinsky O, Putnam F, Grafman J, Bromfield E, Theodore WH. Dissociative states and epilepsy. Neurology. 1989;39(6):835-40.
39. Dietl T, Bien C, Urbach H, Elger C, Kurthen M. Episodic depersonalization in focal epilepsy. Epilepsy Behav. 2005;7(2):311-5.
40. Lawton G, Baker GA, Brown RJ. Comparison of two types of dissociation in epileptic and nonepileptic seizures. Epilepsy Behav. 2008;13(2):333-6.
41. Gloor P, Olivier A, Quesney LF, Andermann F, Horowitz S. The role of the limbic system in experiential phenomena of temporal lobe epilepsy. Ann Neurol. 1982;12(2):129-44.
42. Sierra M, Berrios GE. Depersonalization: neurobiological perspectives. Biol Psychiatry. 1998;44(9):898-908.
43. Bell GS, Sander JW. Suicide and epilepsy. Curr Opin Neurol. 2009;22(2):174-8.
44. Mazza M, Bria P, Mazza S. Depression and suicide in epilepsy: fact or artefact? J Neurol Sci. 2007;260(1-2):300-1.
45. Blumer D, Montouris G, Davies K, Wyler A, Phillips B, Hermann B. Suicide in epilepsy: psychopathology, pathogenesis, and prevention. Epilepsy Behav. 2002;3(3):232-41.
46. Ottosson JO. Electroconvulsive therapy of endogenous depression: an analysis of the influence of various factors on the efficacy of the therapy. J Ment Sci. 1962;108:694-703.
47. Landolt H. Some correlations between the electroencephalogram and normal and pathologic mental processes. Epilepsy Behav. 1963;14(3):448-51.
48. Gabb MG, Barry JJ. The link between mood disorders and epilepsy: why is it important to diagnose and treat? Adv Stud Med. 2005;5(6C):S572-S578.
49. Forsgren L, Nystrom L. An incident case-referent study of epileptic seizures in adults. Epilepsy Res. 1990;6(1):66-81.
50. Hesdorffer DC, Hauser WA, Annegers JF, Cascino G. Major depression is a risk factor for seizures in older adults. Ann Neurol. 2000;47(2):246-9.
51. MacQueen GM, Campbell S, McEwen BS et al. Course of illness, hippocampal function, and hippocampal volume in major depression. Proc Natl Acad Sci U S A. 2003;100(3):1387-92.
52. Salzberg M, Taher T, Davie M et al. Depression in temporal lobe epilepsy surgery patients: an FDG-PET study. Epilepsia. 2006;47(12):2125-30.
53. Jackowski AP, Filho GM, Almeida AG et al. The involvement of the orbitofrontal cortex in psychiatric disorders: an update of neuroimaging findings. Rev Bras Psiquiatr. 2012;34(2):207-12.
54. Rajkowska G, Miguel-Hidalgo JJ, Wei J et al. Morphometric evidence for neuronal and glial prefrontal cell pathology in major depression. Biol Psychiatry. 1999;45(9):1085-98.
55. Schildkraut JJ. The catecholamine hypothesis of affective disorders: a review of supporting evidence. Am J Psychiatry. 1965;122(5):509-22.
56. Sargent PA, Kjaer KH, Bench CJ et al. Brain serotonin1A receptor binding measured by positron emission tomography with [11C]WAY-100635: effects of depression and antidepressant treatment. Arch Gen Psychiatry. 2000;57(2):174-80.
57. Drevets WC, Frank E, Price JC, et al. PET imaging of serotonin 1A receptor binding in depression. Biol Psychiatry. 1999;46(10):1375-87.
58. Cheetham SC, Crompton MR, Katona CL, Horton RW. Brain 5-HT1 binding sites in depressed suicides. Psychopharmacology (Berl). 1990;102(4):544-8.
59. Stockmeier CA, Shapiro LA, Dilley GE, Kolli TN, Friedman L, Rajkowska G. Increase in serotonin-1A autoreceptors in the midbrain of suicide victims with major depression-postmortem evidence for decreased serotonin activity. J Neurosci. 1998;18(18):7394-401.
60. Toczek MT, Carson RE, Lang L et al. PET imaging of 5-HT1A receptor binding in patients with temporal lobe epilepsy. Neurology. 2003;60(5):749-56.
61. Savic I, Lindstrom P, Gulyas B, Halldin C, Andree B, Farde L. Limbic reductions of 5-HT1A receptor binding in human temporal lobe epilepsy. Neurology. 2004;62(8):1343-51.
62. Theodore WH, Giovacchini G, Bonwetsch R et al. The effect of antiepileptic drugs on 5-HT-receptor binding measured by positron emission tomography. Epilepsia. 2006;47(3):499-503.
63. Gilliam FG, Maton BM, Martin RC et al. Hippocampal 1H-MRSI correlates with severity of depression symptoms in temporal lobe epilepsy. Neurology. 2007;68(5):36468.
64. Kondziella D, Alvestad S, Vaaler A, Sonnewald U. Which clinical and experimental data link temporal lobe epilepsy with depression? J Neurochem. 2007;103(6):2136-52.
65. Toro CT, Hallak JE, Dunham JS et al. The NR1 N-methyl-Daspartate subunit and brain-derived neurotrophic factor in temporal lobe epilepsy hippocampus: a comparison of patients with and without coexisting psychiatric symptoms. Epilepsia. 2007;48(12):2352-6.
66. Kobayashi K, Ikeda Y, Haneda E, Suzuki H. Chronic fluoxetine bidirectionally modulates potentiating effects of serotonin on the hippocampal mossy fiber synaptic transmission. J Neurosci. 2008;28(24):6272-80.
67. Kobayashi K. Targeting the hippocampal mossy fiber synapse for the treatment of psychiatric disorders. Mol Neurobiol. 2009;39(1):24-36.
68. Thom M. Hippocampal sclerosis: progress since Sommer. Brain Pathol. 2009;19(4):565-72.
69. Rajkowska G. Depression: what we can learn from postmortem studies. Neuroscientist. 2003;9(4):273-84.
70. Bowley MP, Drevets WC, Ongur D, Price JL. Low glial numbers in the amygdala in major depressive disorder. Biol Psychiatry. 2002;52(5):404-12.
71. Altshuler LL, Abulseoud OA, Foland-Ross L et al. Amygdala astrocyte reduction in subjects with major depressive disorder but not bipolar disorder. Bipolar Disord. 2010;12(5):541-49.
72. Hamidi M, Drevets WC, Price JL. Glial reduction in amygdala in major depressive disorder is due to oligodendrocytes. Biol Psychiatry. 2004;55(6):563-9.
73. Dunham JS, Deakin JF, Miyajima F, Payton A, Toro CT. Expression of hippocampal brain-derived neurotrophic factor and its receptors in Stanley consortium brains. J Psychiatr Res. 2009;43(14):1175-84.
74. Chen B, Dowlatshahi D, MacQueen GM, Wang JF, Young LT. Increased hippocampal BDNF immunoreactivity in subjects treated with antidepressant medication. Biol Psychiatry. 2001;50(4):260-5.
75. Karolewicz B, Maciag D, O'Dwyer G, Stockmeier CA, Feyissa AM, Rajkowska G. Reduced level of glutamic acid decarboxylase-67 kDa in the prefrontal cortex in major depression. Int J Neuropsychopharmacol. 2010;13(4):411-20.
76. Rajkowska G, O'Dwyer G, Teleki Z, Stockmeier CA, Miguel- Hidalgo JJ. GABAergic neurons immunoreactive for calcium binding proteins are reduced in the prefrontal cortex in major depression. Neuropsychopharmacology. 2007;32(2):471-82.
77. Sanacora G, Mason GF, Rothman DL, Krystal JH. Increased occipital cortex GABA concentrations in depressed patients after therapy with selective serotonin reuptake inhibitors. Am J Psychiatry. 2002;159(4):663-5.
78. Sanacora G. Cortical inhibition, gamma-aminobutyric acid, and major depression: there is plenty of smoke but is there fire? Biol Psychiatry. 2010;67(5):397-8.
79. Mathern GW, Mendoza D, Lozada A et al. Hippocampal GABA and glutamate transporter immunoreactivity in patients with temporal lobe epilepsy. Neurology. 1999;52(3):453-72.
80. Choudary PV, Molnar M, Evans SJ et al. Altered cortical glutamatergic and GABAergic signal transmission with glial involvement in depression. Proc Natl Acad Sci U S A. 2005;102(43):15653-8.
81. McCullumsmith RE, Meador-Woodruff JH. Striatal excitatory amino acid transporter transcript expression in schizophrenia, bipolar disorder, and major depressive disorder. Neuropsychopharmacology. 2002;26(3):368-75.
82. Hasler G, van der Veen JW, Tumonis T, Meyers N, Shen J, Drevets WC. Reduced prefrontal glutamate/glutamine and gammaaminobutyric acid levels in major depression determined using proton magnetic resonance spectroscopy. Arch Gen Psychiatry. 2007;64(2):193-200.
83. Auer DP, Putz B, Kraft E, Lipinski B, Schill J, Holsboer F. Reduced glutamate in the anterior cingulate cortex in depression: an in vivo proton magnetic resonance spectroscopy study. Biol Psychiatry. 2000;47(4):305-13.
84. Mirza Y, Tang J, Russell A et al. Reduced anterior cingulate cortex glutamatergic concentrations in childhood major depression. J Am Acad Child Adolesc Psychiatry. 2004;43(3):341-8.
85. Walter M, Henning A, Grimm S et al. The relationship between aberrant neuronal activation in the pregenual anterior cingulate, altered glutamatergic metabolism, and anhedonia in major depression. Arch Gen Psychiatry. 2009;66(5):478-86.
86. Berman RM, Cappiello A, Anand A et al. Antidepressant effects of ketamine in depressed patients. Biol Psychiatry. 2000;47(4):351-4.
87. Zarate CA, Jr., Singh JB, Carlson PJ et al. A randomized trial of an N-methyl-D-aspartate antagonist in treatment-resistant major depression. Arch Gen Psychiatry. 2006;63(8):856-64.
88. Altshuler LL, Bartzokis G, Grieder T et al. An MRI study of temporal lobe structures in men with bipolar disorder or schizophrenia. Biol Psychiatry. 2000;48(2):147-62.
89. Benes FM, Kwok EW, Vincent SL, Todtenkopf MS. A reduction of nonpyramidal cells in sector CA2 of schizophrenics and manic depressives. Biol Psychiatry. 1998;44(2):88-97.
90. Uezato A, Meador-Woodruff JH, McCullumsmith RE. Vesicular glutamate transporter mRNA expression in the medial temporal lobe in major depressive disorder, bipolar disorder, and schizophrenia. Bipolar Disord. 2009;11(7):711-25.
91. Rajkowska G. Cell pathology in bipolar disorder. Bipolar Disord. 2002;4(2):105-16.
92. Morimoto K, Fahnestock M, Racine RJ. Kindling and status epilepticus models of epilepsy: rewiring the brain. Prog Neurobiol. 2004;73(1):1-60.
93. Goddard GV, McIntyre DC, Leech CK. A permanent change in brain function resulting from daily electrical stimulation. Exp Neurol. 1969;25(3):295-330.
94. Pinel JP, Rovner LI. Experimental epileptogenesis: kindlinginduced epilepsy in rats. Exp Neurol. 1978;58(2):190-202.
95. Sayin U, Osting S, Hagen J, Rutecki P, Sutula T. Spontaneous seizures and loss of axo-axonic and axo-somatic inhibition induced by repeated brief seizures in kindled rats. J Neurosci. 2003;23(7):2759-68.
96. Cavalheiro EA, Leite JP, Bortolotto ZA, Turski WA, Ikonomidou C, Turski L. Long-term effects of pilocarpine in rats: structural damage of the brain triggers kindling and spontaneous recurrent seizures. Epilepsia. 1991;32(6):778-82.
97. Furtado MA, Braga GK, Oliveira JA, Del Vecchio F, Garcia-Cairasco N. Behavioral, morphologic, and electroencephalographic evaluation of seizures induced by intrahippocampal microinjection of pilocarpine. Epilepsia. 2002;43(Suppl 5):37-9.
98. Leite JP, Garcia-Cairasco N, Cavalheiro EA. New insights from the use of pilocarpine and kainate models. Epilepsy Res. 2002;50(1-2):93-103.
99. Pineda E, Shin D, Sankar R, Mazarati AM. Comorbidity between epilepsy and depression: experimental evidence for the involvement of serotonergic, glucocorticoid, and neuroinflammatory mechanisms. Epilepsia. 2010;51(Suppl 3):110-14.
100. Pucilowski O, Overstreet DH, Rezvani AH, Janowsky DS. Chronic mild stress-induced anhedonia: greater effect in a genetic rat model of depression. Physiol Behav. 1993;54(6):1215-20.
101. Koh S, Magid R, Chung H, Stine CD, Wilson DN. Depressive behavior and selective down-regulation of serotonin receptor expression after early-life seizures: reversal by environmental enrichment. Epilepsy Behav. 2007;10(1):26-31.
102. Mazarati A, Shin D, Auvin S, Caplan R, Sankar R. Kindling epileptogenesis in immature rats leads to persistent depressive behavior. Epilepsy Behav. 2007;10(3):377-83.
103. Mazarati A, Siddarth P, Baldwin RA, Shin D, Caplan R, Sankar R. Depression after status epilepticus: behavioural and biochemical deficits and effects of fluoxetine. Brain. 2008;131(Pt 8):2071-83.
104. Mazarati AM, Shin D, Kwon YS et al. Elevated plasma corticosterone level and depressive behavior in experimental temporal lobe epilepsy. Neurobiol Dis. 2009;34(3):457-61.
105. Krishnakumar A, Nandhu MS, Paulose CS. Upregulation of 5-HT2C receptors in hippocampus of pilocarpine-induced epileptic rats: antagonism by Bacopa monnieri. Epilepsy Behav. 2009;16(2):225-30.
106. Mazarati AM, Pineda E, Shin D, Tio D, Taylor AN, Sankar R. Comorbidity between epilepsy and depression: role of hippocampal interleukin-1beta. Neurobiol Dis. 2010;37(2):461-7.
107. Groticke I, Hoffmann K, Loscher W. Behavioral alterations in the pilocarpine model of temporal lobe epilepsy in mice. Exp Neurol. 2007;207(2):329-49.
108. Groticke I, Hoffmann K, Loscher W. Behavioral alterations in a mouse model of temporal lobe epilepsy induced by intrahippocampal injection of kainate. Exp Neurol. 2008;213(1):71-83.
109. Muller CJ, Groticke I, Bankstahl M, Loscher W. Behavioral and cognitive alterations, spontaneous seizures, and neuropathology developing after a pilocarpine-induced status epilepticus in C57BL/6 mice. Exp Neurol. 2009;219(1):284-97.
110. Wintink AJ, Young NA, Davis AC, Gregus A, Kalynchuk LE. Kindling-induced emotional behavior in male and female rats. Behav Neurosci. 2003;117(3):632-40.
111. Jones NC, Salzberg MR, Kumar G, Couper A, Morris MJ, O'Brien TJ. Elevated anxiety and depressive-like behavior in a rat model of genetic generalized epilepsy suggesting common causation. Exp Neurol. 2008;209(1):254-60.
112. Ferrero AJ, Cereseto M, Reines A et al. Chronic treatment with fluoxetine decreases seizure threshold in naive but not in rats exposed to the learned helplessness paradigm: Correlation with the hippocampal glutamate release. Prog Neuropsychopharmacol Biol Psychiatry. 2005;29(5):678-86.
113. Tabb K, Boss-Williams KA, Weiss JM, Weinshenker D. Rats bred for susceptibility to depression-like phenotypes have higher kainic acid-induced seizure mortality than their depressionresistant counterparts. Epilepsy Res. 2007;74(2-3):140-6.
114. Barbakadze M, Bilanishvili I, Chkhetiani M, Khizanishvili N, Koreli A. Influence of carbamazepine on kindling grades in depressive and non-depressive rats. Georgian Med News. 2010(182):68-71.
115. Taher TR, Salzberg M, Morris MJ, Rees S, O'Brien TJ. Chronic low-dose corticosterone supplementation enhances acquired epileptogenesis in the rat amygdala kindling model of TLE. Neuropsychopharmacology. 2005;30(9):1610-6.
116. Doretto MC, Fonseca CG, Lobo RB, Terra VC, Oliveira JA, Garcia-Cairasco N. Quantitative study of the response to genetic selection of the Wistar audiogenic rat strain (WAR). Behav Genet. 2003;33(1):33-42.
117. Umeoka EH, Garcia SB, Antunes-Rodrigues J, Elias LL, Garcia-Cairasco N. Functional characterization of the hypothalamicpituitary-adrenal axis of the Wistar Audiogenic Rat (WAR) strain. Brain Res. 2011;1381:141-7.
118. Fazan R, Jr., de Oliveira M, Oliveira JA, Salgado HC, Garcia-Cairasco N. Changes in autonomic control of the cardiovascular system in the Wistar audiogenic rat (WAR) strain. Epilepsy Behav. 2011;22(4):666-70.
119. Garcia-Cairasco N, Oliveira JA, Wakamatsu H, Bueno ST, Guimaraes FS. Reduced exploratory activity of audiogenic seizures susceptible Wistar rats. Physiol Behav. 1998;64(5):671-4.
120. Jobe PC. Common pathogenic mechanisms between depression and epilepsy: an experimental perspective. Epilepsy Behav. 2003;4(Suppl 3):S14-24.
121. Jobe PC, Weber RH. Affective disorder and epilepsy comorbidity in the genetically epilepsy prone-rat (GEPR) I Depression and Brain Dysfunction. In: Gilliam FG, Kanner AM, Sheline YI, eds. Depression and Brain Dysfunction. London: Taylor & Francis; 2006.
122. Weber B, Lewicka S, Deuschle M, Colla M, Vecsei P, Heuser I. Increased diurnal plasma concentrations of cortisone in depressed patients. J Clin Endocrinol Metab. 2000;85(3):1133-6.
123. Jobe PC, Mishra PK, Browning RA et al. Noradrenergic abnormalities in the genetically epilepsy-prone rat. Brain Res Bull. 1994;35(5-6):493-504.
124. Yan QS, Jobe PC, Dailey JW. Thalamic deficiency in norepinephrine release detected via intracerebral microdialysis: a synaptic determinant of seizure predisposition in the genetically epilepsy-prone rat. Epilepsy Res. 1993;14(3):229-36.
125. Dailey JW, Mishra PK, Ko KH, Penny JE, Jobe PC. Serotonergic abnormalities in the central nervous system of seizure-naive genetically epilepsy-prone rats. Life Sci. 1992;50(4):319-26.
126. Yan QS, Jobe PC, Dailey JW. Further evidence of anticonvulsant role for 5-hydroxytryptamine in genetically epilepsy-prone rats. Br J Pharmacol. 1995;115(7):1314-8.
127. Lopez-Meraz ML, Gonzalez-Trujano ME, Neri-Bazan L, Hong E, Rocha LL. 5-HT1A receptor agonists modify epileptic seizures in three experimental models in rats. Neuropharmacology. 2005;49(3):367-75.
128. Whitton PS, Fowler LJ. The effect of valproic acid on 5-hydroxytryptamine and 5-hydroxyindoleacetic acid concentration in hippocampal dialysates in vivo. Eur J Pharmacol. 1991;200(1):167-9.
129. Kanner AM. Depression and epilepsy: A bidirectional relation? Epilepsia. 2011;52(Suppl 1):21-7.
130. Bonanno G, Giambelli R, Raiteri L, et al. Chronic antidepressants reduce depolarization-evoked glutamate release and protein interactions favoring formation of SNARE complex in hippocampus. J Neurosci. 2005;25(13):3270-9.
131. Robinson RT, Drafts BC, Fisher JL. Fluoxetine increases GABA(A) receptor activity through a novel modulatory site. J Pharmacol Exp Ther. 2003;304(3):978-84.
132. Kugaya A, Sanacora G. Beyond monoamines: glutamatergic function in mood disorders. CNS Spectr. 2005;10(10):808-819.
133. Zink M, Vollmayr B, Gebicke-Haerter PJ, Henn FA. Reduced expression of glutamate transporters vGluT1, EAAT2 and EAAT4 in learned helpless rats, an animal model of depression. Neuropharmacology. 2010;58(2):465-73.
134. Zeng LH, Bero AW, Zhang B, Holtzman DM, Wong M. Modulation of astrocyte glutamate transporters decreases seizures in a mouse model of Tuberous Sclerosis Complex. Neurobiol Dis. Mar 2010;37(3):764-771.
135. Machado-Vieira R, Salvadore G, Ibrahim LA, Diaz-Granados N, Zarate CA, Jr. Targeting glutamatergic signaling for the development of novel therapeutics for mood disorders. Curr Pharm Des. 2009;15(14):1595-611.
136. Sapolsky RM. Glucocorticoids and hippocampal atrophy in neuropsychiatric disorders. Arch Gen Psychiatry. 2000;57(10):925-35.
137. Nestler EJ, Barrot M, DiLeone RJ, Eisch AJ, Gold SJ, Monteggia LM. Neurobiology of depression. Neuron. 2002;34(1):13-25.
138. Mason BL, Pariante CM. The effects of antidepressants on the hypothalamic-pituitary-adrenal axis. Drug News Perspect. 2006;19(10):603-8.
139. Tata DA, Marciano VA, Anderson BJ. Synapse loss from chronically elevated glucocorticoids: relationship to neuropil volume and cell number in hippocampal area CA3. J Comp Neurol. 2006;498(3):363-74.
140. Sapolsky RM. The possibility of neurotoxicity in the hippocampus in major depression: a primer on neuron death. Biol Psychiatry. 2000;48(8):755-65.
141. Shirayama Y, Chen AC, Nakagawa S, Russell DS, Duman RS. Brainderived neurotrophic factor produces antidepressant effects in behavioral models of depression. J Neurosci. 2002;22(8):3251-61.
142. Cotter D, Mackay D, Chana G, Beasley C, Landau S, Everall IP. Reduced neuronal size and glial cell density in area 9 of the dorsolateral prefrontal cortex in subjects with major depressive disorder. Cereb Cortex. 2002;12(4):386-94.
143. Cotter D, Mackay D, Landau S, Kerwin R, Everall I. Reduced glial cell density and neuronal size in the anterior cingulate cortex in major depressive disorder. Arch Gen Psychiatry. 2001;58(6):545-53.
144. Cotter DR, Pariante CM, Everall IP. Glial cell abnormalities in major psychiatric disorders: the evidence and implications. Brain Res Bull. 2001;55(5):585-95.
145. Ongur D, Drevets WC, Price JL. Glial reduction in the subgenual prefrontal cortex in mood disorders. Proc Natl Acad Sci U S A. 1998;95(22):13290-5.
146. Rajkowska G, Halaris A, Selemon LD. Reductions in neuronal and glial density characterize the dorsolateral prefrontal cortex in bipolar disorder. Biol Psychiatry. 2001;49(9):741-52.
147. Joca SR, Padovan CM, Guimaraes FS. [Stress, depression and the hippocampus]. Rev Bras Psiquiatr. 2003;25(Suppl 2):46-51.
148. Bremner JD, Narayan M, Anderson ER, Staib LH, Miller HL, Charney DS. Hippocampal volume reduction in major depression. Am J Psychiatry. 2000;157(1):115-18.
149. Zobel A, Wellmer J, Schulze-Rauschenbach S et al. Impairment of inhibitory control of the hypothalamic pituitary adrenocortical system in epilepsy. Eur Arch Psychiatry Clin Neurosci. 2004;254(5):303-11.
150. Gilliam FG, Santos J, Vahle V, Carter J, Brown K, Hecimovic H. Depression in epilepsy: ignoring clinical expression of neuronal network dysfunction? Epilepsia. 2004;45(Suppl 2):28-33.
151. Riad M, Garcia S, Watkins KC et al. Somatodendritic localization of 5-HT1A and preterminal axonal localization of 5-HT1B serotonin receptors in adult rat brain. J Comp Neurol. 2000;417(2):181-94.
152. Boldrini M, Underwood MD, Mann JJ, Arango V. Serotonin-1A autoreceptor binding in the dorsal raphe nucleus of depressed suicides. J Psychiatr Res. 2008;42(6):433-42.
153. Kumar G, Couper A, O'Brien TJ et al. The acceleration of amygdala kindling epileptogenesis by chronic low-dose corticosterone involves both mineralocorticoid and glucocorticoid receptors. Psychoneuroendocrinology. 2007;32(7):834-42.
154. Lothe A, Didelot A, Hammers A et al. Comorbidity between temporal lobe epilepsy and depression: a [18F]MPPF PET study. Brain. 2008;131(Pt 10):2765-82.
155. Lopez JF, Chalmers DT, Little KY, Watson SJ. A.E. Bennett Research Award. Regulation of serotonin1A, glucocorticoid, and mineralocorticoid receptor in rat and human hippocampus: implications for the neurobiology of depression. Biol Psychiatry. 1998;43(8):547-73.
156. Duman RS. Role of neurotrophic factors in the etiology and treatment of mood disorders. Neuromolecular Med. 2004;5(1):11-25.
157. Conti F, Minelli A, Melone M. GABA transporters in the mammalian cerebral cortex: localization, development and pathological implications. Brain Res Brain Res Rev. 2004;45(3):196-212.
158. Tardito D, Perez J, Tiraboschi E, Musazzi L, Racagni G, Popoli M. Signaling pathways regulating gene expression, neuroplasticity, and neurotrophic mechanisms in the action of antidepressants: a critical overview. Pharmacol Rev. 2006;58(1):115-34.
159. Siuciak JA, Lewis DR, Wiegand SJ, Lindsay RM. Antidepressantlike effect of brain-derived neurotrophic factor (BDNF). Pharmacol Biochem Behav. 1997;56(1):131-7.
160. Binder DK, Croll SD, Gall CM, Scharfman HE. BDNF and epilepsy: too much of a good thing? Trends Neurosci. 2001;24(1):47-53.
161. Vezzani A, Balosso S, Ravizza T. The role of cytokines in the pathophysiology of epilepsy. Brain Behav Immun. 2008;22(6):797-803.
162. Dunn AJ, Swiergiel AH, de Beaurepaire R. Cytokines as mediators of depression: what can we learn from animal studies? Neurosci Biobehav Rev. 2005;29(4-5):891-909.
163. Romcy-Pereira RN, Leite JP, Garcia-Cairasco N. Synaptic plasticity along the sleep-wake cycle: implications for epilepsy. Epilepsy Behav. 2009;14(Suppl 1):47-53.
164. Schloesser RJ, Martinowich K, Manji HK. Mood-stabilizing drugs: mechanisms of action. Trends Neurosci. 2012;35(1):36-46.
165. Krishnan V, Nestler EJ. The molecular neurobiology of depression. Nature. 2008;455(7215):894-902.
166. Gotlib IH, Joormann J. Cognition and depression: current status and future directions. Annu Rev Clin Psychol. 2010;6:285-312.
167. Rosoklija G, Toomayan G, Ellis SP, et al. Structural abnormalities of subicular dendrites in subjects with schizophrenia and mood disorders: preliminary findings. Arch Gen Psychiatry. 2000;57(4):349-56.
168. Chen F, Madsen TM, Wegener G, Nyengaard JR. Imipramine treatment increases the number of hippocampal synapses and neurons in a genetic animal model of depression. Hippocampus. 2010;20(12):1376-84.
169. Femenia T, Gomez-Galan M, Lindskog M, Magara S. Dysfunctional hippocampal activity affects emotion and cognition in mood disorders. Brain Res. 2012.
170. Bessa JM, Ferreira D, Melo I et al. The mood-improving actions of antidepressants do not depend on neurogenesis but are associated with neuronal remodeling. Mol Psychiatry. 2009;14(8):764-73,739.
171. Holderbach R, Clark K, Moreau JL, Bischofberger J, Normann C. Enhanced long-term synaptic depression in an animal model of depression. Biol Psychiatry. 2007;62(1):92-100.
172. Ryan B, Musazzi L, Mallei A et al. Remodelling by earlylife stress of NMDA receptor-dependent synaptic plasticity in a gene-environment rat model of depression. Int J Neuropsychopharmacol. 2009;12(4):553-9.
173. Ryan BK, Vollmayr B, Klyubin I, Gass P, Rowan MJ. Persistent inhibition of hippocampal long-term potentiation in vivo by learned helplessness stress. Hippocampus. 2010;20(6):758-67.
174. De Murtas M, Tatarelli R, Girardi P, Vicini S. Repeated electroconvulsive stimulation impairs long-term depression in the neostriatum. Biol Psychiatry. 2004;55(5):472-6.
175. Stewart CA, Reid IC. Repeated ECS and fluoxetine administration have equivalent effects on hippocampal synaptic plasticity. Psychopharmacology (Berl). 2000;148(3):217-23.
176. Von Frijtag JC, Kamal A, Reijmers LG, Schrama LH, van den Bos R, Spruijt BM. Chronic imipramine treatment partially reverses the long-term changes of hippocampal synaptic plasticity in socially stressed rats. Neurosci Lett. 2001;309(3):153-56.
177. Bhagya V, Srikumar BN, Raju TR, Rao BS. Chronic escitalopram treatment restores spatial learning, monoamine levels, and hippocampal long-term potentiation in an animal model of depression. Psychopharmacology (Berl). 2011;214(2):477-94.
178. Calabrese F, Molteni R, Racagni G, Riva MA. Neuronal plasticity: a link between stress and mood disorders. Psychoneuroendocrinology. 2009;34(Suppl 1):S208-216.
179. Shim SS, Hammonds MD, Ganocy SJ, Calabrese JR. Effects of subchronic lithium treatment on synaptic plasticity in the dentate gyrus of rat hippocampal slices. Prog Neuropsychopharmacol Biol Psychiatry. 2007;31(2):343-7.
180. Son H, Yu IT, Hwang SJ et al. Lithium enhances long-term potentiation independently of hippocampal neurogenesis in the rat dentate gyrus. J Neurochem. 2003;85(4):872-81.
181. McEachern JC, Shaw CA. The plasticity-pathology continuum: defining a role for the LTP phenomenon. J Neurosci Res. 1999;58(1):42-61.
182. Morgan SL, Teyler TJ. Epileptic-like activity induces multiple forms of plasticity in hippocampal area CA1. Brain Res. 2001;917(1):90-6.
183. Teyler TJ, Morgan SL, Russell RN, Woodside BL. Synaptic plasticity and secondary epileptogenesis. Int Rev Neurobiol. 2001;45:253-67.
184. Weeks AC, Ivanco TL, Leboutillier JC, Racine RJ, Petit TL. Sequential changes in the synaptic structural profile following long-term potentiation in the rat dentate gyrus: III. Long-term maintenance phase. Synapse. 2001;40(1):74-84.
185. Reid IC, Stewart CA. Seizures, memory and synaptic plasticity. Seizure. 1997;6(5):351-9.
186. Leung LS, Wu C. Kindling suppresses primed-burst-induced long-term potentiation in hippocampal CA1. Neuroreport. 2003;14(2):211-4.
187. Zhang Y, Cai GE, Yang Q, Lu QC, Li ST, Ju G. Time-dependent changes in learning ability and induction of long-term potentiation in the lithium-pilocarpine-induced epileptic mouse model. Epilepsy Behav. 2010;17(4):448-54.
188. Bo T, Jiang Y, Cao H, Wang J, Wu X. Long-term effects of seizures in neonatal rats on spatial learning ability and N-methyl-Daspartate receptor expression in the brain. Brain Res Dev Brain Res. 2004;152(2):137-42.
189. Beck H, Goussakov IV, Lie A, Helmstaedter C, Elger CE. Synaptic plasticity in the human dentate gyrus. J Neurosci. 2000;20(18):7080-6.
190. Sloan DM, Bertram EH, 3rd. Changes in midline thalamic recruiting responses in the prefrontal cortex of the rat during the development of chronic limbic seizures. Epilepsia. 2009;50(3):556-65.
191. Zheng C, Quan M, Zhang T. Decreased thalamo-cortical connectivity by alteration of neural information flow in theta oscillation in depression-model rats. J Comput Neurosci. May 31 2012; [pud ahead].
192. Llinas RR, Ribary U, Jeanmonod D, Kronberg E, Mitra PP. Thalamocortical dysrhythmia: A neurological and neuropsychiatric syndrome characterized by magnetoencephalography. Proc Natl Acad Sci U S A. 1999;96(26):15222-7.
1. Departamento de Neurociências e Comportamento, Faculdade de Medicina de Ribeirao Preto, Universidade de Sao Paulo, Brasil
2. Instituto Nacional de Ciência e Tecnologia em Medicina Translacional (INCT-TM; CNPq)
3. Núcleo de Apoio à Pesquisa em Neurociência Aplicada (NAPNA), Universidade de Sao Paulo, Brasil
4. Departamento de Fisiologia, Faculdade de Medicina de Ribeirao Preto, Universidade de Sao Paulo, Brasil
Correspondência para:
Ludmyla Kandratavicius, PhD
Departamento de Neurociências e Comportamento, Faculdade de Medicina de Ribeirao Preto, Universidade de Sao Paulo
Av. Bandeirantes 3900
Ribeirao Preto, SP, Brasil, CEP 14049-900
Telefone: (+55 16) 3602-2796; Fax: (+55 16) 3633-0866
E-mail:
ludykandra@gmail.com




 © 2026 All rights reserved

 Read in English
 Portuguese PDF
 Print
 Send this article by email
 How to cite this article
 Submit a comment
 Mendeley
 Pocket
 Share on Facebook
 Share on Twitter